

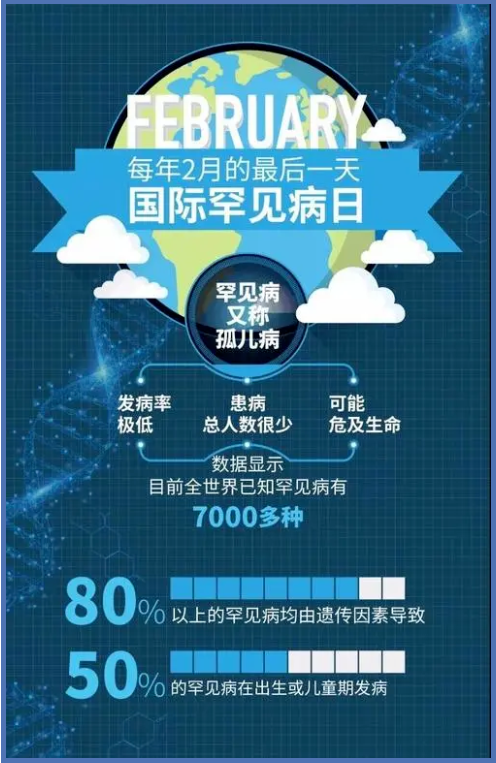
2024年2月29日是第十七届国际罕见病日,中国罕见病联盟、全国罕见病诊疗协作网办公室、中华医学会罕见病分会等多个机构将会联合多家医院开展“关注罕见、点亮生命之光,弱有所扶、践行人民至上”为主题的“第十七届国际罕见病日活动”,旨在关注关爱罕见病群体,推动罕见病防治与保障体系建设。
一、关于罕见病
罕见病指即新生儿发病率小于万分之一(1万个新生儿中有1个发病)、患病率小于万分之一、患病人数小于14万的疾病。
新年交替之际,德宏州人民医院皮肤科诊断明确两例以反复发作的面部水肿为表现的疑难病例,即遗传性血管性水肿,文献报道其患病率约10万分之1.5(10万个人里面有1.5个患者),属于罕见病。
二、关于遗传性血管性水肿
遗传性血管性水肿(HAE)是由于患者基因突变导致C1酯酶抑制物水平或功能异常,引起毛细血管通透性增加,血管中的液体漏到血管外的皮肤和黏膜中,导致皮肤变“肿”。该病属于常染色体显性遗传病,也就是说,如果父母之一是HAE患者,孩子有一半的几率患病。
三、遗传性血管性水肿表现
HAE通常在30岁以前起病,青春期加重,表现为反复发作、难以预测的急性发作的皮肤和黏膜下水肿(非对称性、非凹陷性),严重时可出现呼吸困难、喉头梗阻感、恶心、呕吐、腹痛等症状,一般于3-5天自行缓解。
本病发作难以预料,大多数患者会在首次发作后的数月至1年间再次发作,尽管水肿可自行缓解,但反复发作时,需要多次住院治疗,给患者的学习、生活和工作带来严重影响。
四、遗传性血管性水肿诊断
由于本病罕见,大多数医生对它认知有限,早期诊断十分困难,北京协和医院研究表明HAE从发病到明确诊断约需13年。
如果怀疑出现以上HAE表现,可至医院急诊科、皮肤科、耳鼻咽喉科、消化内科就诊。在医生建议下行血清补体C4检测,结果下降时可进一步完善C1酯酶抑制物浓度和功能检测。对于高度怀疑遗传性血管性水肿患者,必要时还需行基因检测明确诊断。
五、遗传性血管性水肿治疗
治疗本病急性发作的的缓激肽B2受体抑制剂国内已获批上市,且进入国家医保谈判药品目录。当患者急性发作时,患者可接受缓激肽B2受体抑制剂治疗,需注意糖皮质激素、抗组胺药、肾上腺素疗效不佳。
平时未发作时,当患者即将接受手术、拔牙、有创检查或可预知的情绪应激及过度疲劳时,可提前5天给予达那唑或氨甲环酸治疗,使用至结束异常情况发生后2天(药物具体用法由医生制定)。
此外,患者未发作时,可通过长期使用血浆激肽释放酶抑制剂、达那唑、抗纤溶制剂预防发作。
六、病例分享
本次我院皮肤科诊治的两例患者均以面部反复发作性水肿来就诊,病程短者3年,长者已达9年,既往发作时已多次住院治疗,均未明确诊断,对患者生活、学习及工作造成了十分严重的影响。经过科内讨论,怀疑遗传性血管性水肿,最终在昆明医科大学耳鼻咽喉科余咏梅教授指导及帮助下,明确二位患者诊断均系遗传性血管性水肿,二者均已接受治疗。
(注:遗传性血管性水肿患者照片,照片已获得本人同意,请勿转载)

遗传性血管性水肿罕见,大众及同行对它知之甚少,如今的医学界仍继续努力去了解、熟悉、解决这一罕见病。因此,希望通过本次科普,大众及同行能对它有更多的认识,让身边的罕见病患者群体尽早得到规范治疗。
作者简介
蒋鑫
德宏州人民医院皮肤科住院医师
医学硕士
毕业于昆明医科大学皮肤性病学专业
德宏州医学会皮肤性病与医疗美容分会委员
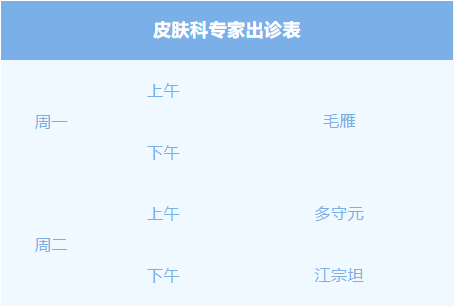
本文数据更新于2024年2月26日
由「德宏州人民医院皮肤科」原创,旨在为读者进行科普
科普内容不能代替医生诊治意见,仅供参考
如有皮肤问题,请及时咨询医生
部分图片来源网络,如有侵权请联系删除
皮肤科微信公众号,
有需求者可扫码关注
皮肤科电话|0692-2135509
地址|芒市勇罕街13号德宏州人民医院门诊楼4楼
作者:蒋 鑫
编辑:尹诗诗
校对:毛 雁 李凌凌
审核:周理存
终审:姜莉